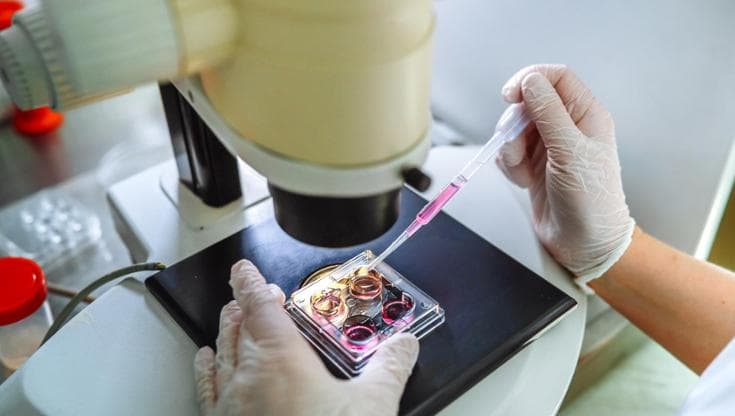
C'è un pezzo di muscolo, grande pochi millimetri, che cresce in una piastra di Petri in un laboratorio della Sapienza Università di Roma. Non è un muscolo qualsiasi: perché replica con una certa precisione i danni che la distrofia di Duchenne provoca a migliaia di bambini, adolescenti e giovani adulti in tutto il mondo. Si contrae, si infiamma, degenera. E soprattutto, permette ai ricercatori di studiarlo senza dover ricorrere – almeno in parte – agli animali da laboratorio, e senza attendere mesi per vedere i risultati.
È questo il cuore di uno studio pubblicato dal gruppo guidato da Antonio Musarò, del Dipartimento di Scienze anatomiche, istologiche, medico legali e dell’apparato locomotore, che in collaborazione con l’Istituto Pasteur-Italia ha messo a punto X-MET (eX vivo Muscle Engineered Tissue): un tessuto muscolare tridimensionale, privo di impalcature artificiali, costruito a partire da cellule prelevate da topi affetti dalla distrofia di Duchenne. I risultati, pubblicati su Skeletal Muscle, aprono nuove prospettive per comprendere la malattia e cercare farmaci in grado di contrastarla.
Una malattia che ruba i muscoli
La distrofia muscolare di Duchenne è la forma più grave e più diffusa di distrofia muscolare ereditaria. È una malattia rara che colpisce quasi esclusivamente i maschi – essendo legata al cromosoma X – con un'incidenza di circa 1 caso ogni 3.500-5.000 nati. A provocarla è una mutazione nel gene che produce la distrofina, una proteina che tiene insieme le fibre muscolari durante la contrazione, proteggendo la membrana cellulare dagli strappi. Senza distrofina, ogni contrazione del muscolo può provocare un piccolo danno: le fibre si lacerano, si infiammano, cercano di ripararsi. All'inizio l’organismo riesce a proteggersi, grazie all’azione riparatrice delle cellule staminali muscolari. Ma con il passare degli anni questo meccanismo si esaurisce. Le fibre muscolari vengono sostituite da tessuto fibroso e adiposo, e i muscoli perdono progressivamente la loro funzione.
I bambini affetti da Duchenne mostrano i primi sintomi attorno ai tre-cinque anni: cadono spesso, faticano a salire le scale, camminano con un'andatura caratteristica. Verso i dieci-dodici anni la maggior parte è costretta sulla sedia a rotelle. Con il progredire della malattia vengono coinvolti anche il muscolo cardiaco e i muscoli respiratori. Nonostante i progressi delle terapie – tra cui i più recenti approcci di terapia genica – la distrofia di Duchenne rimane a oggi senza una terapia risolutiva.
Il problema dei modelli
Per sviluppare nuovi farmaci contro questa malattia, i ricercatori hanno bisogno di modelli che la riproducano in modo affidabile. Quelli disponibili finora presentavano però importanti limitazioni. Le colture cellulari tradizionali – in cui le cellule muscolari vengono fatte crescere in uno strato piatto su una superficie di plastica – sono facili da gestire e permettono di fare molte prove in poco tempo, ma presentano un problema: non assomigliano molto al muscolo reale. Non hanno struttura tridimensionale, non riproducono le interazioni tra diversi tipi di cellule, non evidenziano le proprietà meccaniche del tessuto. I modelli animali, al contrario, riproducono molti aspetti della malattia ma presentano altri problemi: sono costosi, richiedono lunghi tempi per le sperimentazioni, sollevano questioni etiche e, soprattutto, il topo distrofico ha un decorso della malattia assai più lento e meno grave rispetto a quello che accade alla nostra specie.
Il modello 3D messo a punto dai ricercatori cerca di occupare lo spazio tra questi due estremi. È abbastanza semplice da essere controllabile e replicabile in laboratorio, ma sufficientemente complesso da far capire come si comporta un muscolo malato.

Come si costruisce un muscolo in miniatura
Il punto di partenza di X-MET è rappresentato da cellule muscolari prelevate dalle zampe posteriori di topi mdx4cv, una variante particolarmente simile al modello umano della malattia. Le cellule vengono selezionate e coltivate su una superficie trattata con collagene. Dopo qualche giorno iniziano a fondersi e a formare fibre muscolari allungate. A questo punto il foglietto di cellule viene delicatamente staccato dalla superficie – un processo chiamato delamination – e trasferito su una base di silicone dove viene fissato con sottili spilli metallici. La tensione meccanica che si crea induce il tessuto a maturare: le fibre si allineano, la struttura si organizza in tre dimensioni, e comincia a contrarsi spontaneamente.
Il risultato finale è un piccolo cilindro di tessuto muscolare vivo, lungo pochi millimetri, capace di generare forza misurabile e di rispondere agli stimoli elettrici. I tessuti così prodotti vengono poi analizzati con diverse tecniche: microscopia, test di forza, analisi genetica, citometria a flusso.
Il muscolo distrofico si comporta davvero da malato
Mettendo a confronto i tessuti sani con quelli distrofici, i ricercatori hanno cercato di capire se questo modello fosse fedele alla realtà. E i risultati sono stati convincenti. I tessuti distrofici mostravano da subito una composizione alterata, con più cellule fibro-adipogene, quelle che, nella malattia avanzata, sostituiscono il tessuto muscolare con cicatrici e grasso. Dopo una settimana di coltura, i tessuti malati andavano incontro a un progressivo deterioramento. Le fibre muscolari si assottigliavano, perdevano le proteine contrattili, diventavano più fragili. La membrana cellulare – quella che senza distrofina non regge alle sollecitazioni meccaniche – si lacerava. All'interno delle fibre si accumulava calcio in eccesso, si producevano radicali liberi, si attivavano geni associati all'infiammazione. “Questo modello – commenta Musarò - rappresenta uno strumento fisiologicamente rilevante e riproducibile per studiare i meccanismi molecolari alla base della distrofia muscolare. La sua capacità di replicare aspetti chiave della patologia muscolare offre un notevole potenziale per l’identificazione di nuovi biomarcatori e bersagli terapeutici, con ampie implicazioni per la ricerca traslazionale”.
Le vescicole che "trasmettono" la malattia
Uno degli aspetti più interessanti dello studio riguarda poi il ruolo delle vescicole extracellulari, minuscole particelle che le cellule muscolari rilasciano nell'ambiente circostante come una sorta di messaggeri molecolari. Queste nanostrutture trasportano proteine, frammenti di RNA e lipidi, e sono in grado di influenzare il comportamento delle cellule vicine.
I ricercatori hanno analizzato le vescicole prodotte dai tessuti distrofici. Scoprendo che, rispetto a quelle dei tessuti sani, nei muscoli malati vengono rilasciate in quantità molto maggiore e contengono livelli alterati di specifici microRNA, molecole che influenzano diversi processi cellulari tra cui la rigenerazione muscolare e la risposta infiammatoria. In un esperimento successivo, le vescicole distrofiche sono state aggiunte ai tessuti sani. Risultato: i muscoli sani hanno cominciato a mostrare segni di stress, attivando processi di rigenerazione e perdendo il ritmo regolare delle contrazioni. Questo sembra dimostrare che le vescicole prodotte dal muscolo malato trasmettono, oltre ai segnali che promuovono la riparazione, anche messaggi che danneggiano il tessuto sano.
Verso nuovi farmaci
Questo sistema, dicono i ricercatori, apre prospettive importanti su più fronti. Da un lato, consente di studiare in dettaglio i meccanismi molecolari della distrofia di Duchenne in un contesto tridimensionale e controllato, isolando singole variabili impossibili da separare in un organismo vivente. Dall'altro, offre una piattaforma per testare potenziali farmaci in modo rapido ed eticamente più sostenibile, potendo misurare direttamente se un trattamento migliora la forza contrattile, riduce l'infiammazione o rallenta la degenerazione.
Il modello, riconoscono tuttavia gli autori dello studio, ha anche dei limiti: per esempio non riproduce esattamente la gravità della malattia umana, non considera l'infiltrazione di cellule immunitarie che nella distrofia reale amplifica il danno, e l'analisi delle vescicole extracellulari è ancora parziale. Ma è un punto di partenza importante, che aiuta a comprendere meglio una malattia ancora senza cura definitiva.